Una panoramica generale
Comprendere il panorama epigenetico è fondamentale per capire come il cervello si sviluppa, apprende e funziona, e come questi processi vengano alterati nelle malattie. Il nostro laboratorio studia le basi epigenetiche delle funzioni cerebrali complesse, analizzando come il rimodellamento della cromatina, le modifiche istoniche e gli RNA non codificanti (ncRNA) ne regolino l'attività, con l'obiettivo di identificare bersagli molecolari suscettibili di intervento nelle fasi più precoci della patologia. La nostra ricerca si concentra su due principali paradigmi di malattie genetiche del sistema nervoso centrale:
- neurosviluppo: i Disturbi dello Spettro Autistico (DSA);
- neurodegenerazione: la Malattia di Huntington (HD).
Ricerca
-
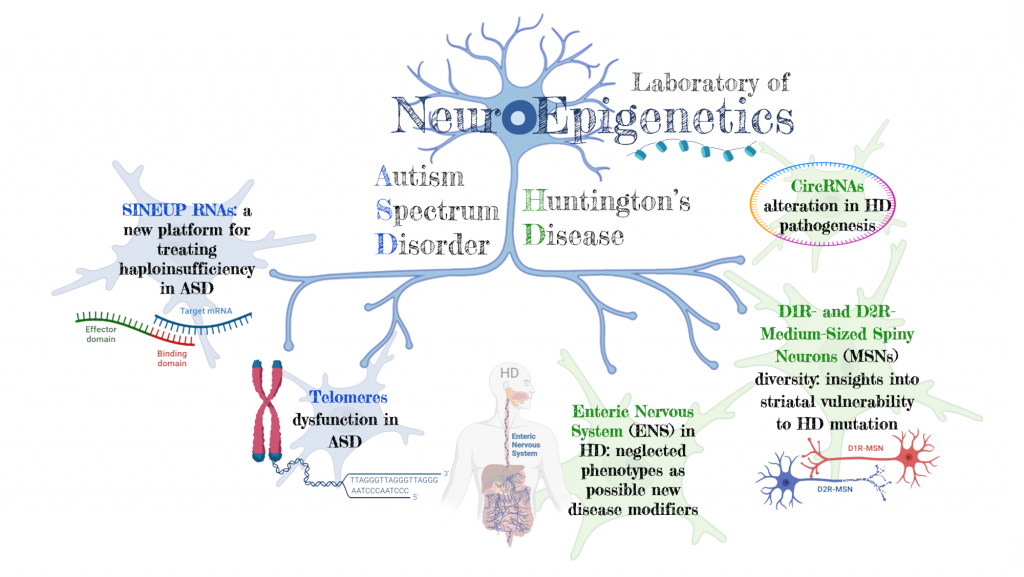
SINEUP RNAs: una nuova piattaforma per il trattamento dell’aploinsufficienza nei Disturbi dello Spettro Autistico (DSA).
Finanziato da: Simons Foundation Autism Research Initiative (SFARI) – Genomics of ASD: Pathways to Biological Convergence and Genetic Therapies, MUR_PRIN 2022 PNRR, Fondazione Italiana Autismo, bando POC di Ateneo “Road to Market 2025”.
I Disturbi dello Spettro Autistico (DSA) rappresentano un gruppo altamente eterogeneo di condizioni cliniche, ma con forte componente genetica. La maggior parte delle mutazioni descritte in associazione con i DSA sono mutazioni de novo che causano ridotta espressione o funzionalità proteica (aploinsufficienza). Considerando che generalmente un solo allele è colpito, un potenziale approccio terapeutico consiste nella stimolazione dell’espressione dell’allele non-mutato, ristabilendo così i livelli fisiologici della proteina. Il nostro laboratorio sfrutta la modularità delle molecole SINEUP, una classe di RNA non-codificanti capaci di aumentare selettivamente la traduzione dell’mRNA bersaglio senza però andare a modificare i livelli del trascritto originale.
In un recente studio del nostro laboratorio, abbiamo creato molecole SINEUP sintetiche per bersagliare la proteina Chromodomain helicase DNA-binding 8 (CHD8), uno dei più prominenti fattori di rischio per i DSA. Mediante l’uso di queste molecole di SINEUP-CHD8, siamo riusciti ad aumentare i livelli della proteina endogena CHD8 in cellule umane, in fibroblasti derivati da pazienti e in modelli di zebrafish. Le proteine neo-prodotte sono perfettamente funzionanti e riescono a recuperare fenotipi molecolari associati alla soppressione di CHD8.
Pertanto, sulla base di questi promettenti risultati, ci proponiamo adesso di sviluppare un Proof-of-Concept per lo sviluppo di una terapia - basata su RNA - per il trattamento di patologie causate da aploinsufficienza. Nello specifico:
-
Testeremo l’efficacia di SINEUP-Chd8 nel recupero di fenotipi associati alla repressione di Chd8 in vivo, in un modello preclinico murino.
-
Estenderemo l'approccio SINEUP ad altri geni di rischio per DSA associati ad aploinsufficienza (ADNP, DYRK1A, GRIN2B, SCN2A, STXBP1, SYNGAP1) utilizzando sia cellule staminali pluripotenti indotte (iPSC) derivate da pazienti sia modelli ottenuti mediante editing genomico con CRISPR-Cas9.
-
Valuteremo la capacità delle SINEUP di recuperare i fenotipi funzionali in neuroni differenziati a partire da questi modelli. In particolare, analizzeremo i profili di espressione genica associati a ciascuna mutazione e la capacità delle SINEUP di correggere le alterazioni trascrizionali osservate. Infine, per le SINEUP più promettenti, approfondiremo lo studio di fenotipi funzionali specifici associati alle singole mutazioni.
-
Valuteremo il potenziale terapeutico delle SINEUP nelle condizioni di aploinsufficienza di CHD2, una patologia di rilevanza clinica caratterizzata da epilessia, autismo e disabilità intellettiva. Gli studi combineranno analisi in vitro delle alterazioni trascrizionali, epigenetiche, proteomiche e funzionali con la valutazione in vivo del recupero dei fenotipi comportamentali e neurofisiologici in un modello murino di aploinsufficienza di Chd2.
-
Disfunzioni telomeriche nei Disturbi dello Spettro Autistico.
I telomeri, strutture specializzate che "proteggono" le estremità dei cromosomi eucariotici, svolgono un ruolo cruciale nella replicazione del DNA e nel mantenimento dell'integrità del genoma. Variazioni nella lunghezza dei telomeri (TL) o nella loro integrità sono chiaramente associate a processi patologici, non solo a diverse forme di tumore ma anche a disturbi neuropsichiatrici. In particolare, recenti studi hanno evidenziato alterazioni della lunghezza telomerica in pazienti con DSA. L'integrità dei telomeri è regolata da TERRA, una classe di RNA non codificanti (ncRNA) trascritti dalle regioni subtelomeriche e che si estendono nelle sequenze telomeriche. L'abbondanza dei TERRA è strettamente correlata alla stabilità dei telomeri e, di conseguenza, all'integrità cromosomica. Di particolare interesse sono i regolatori della cromatina appartenenti alla famiglia delle proteine Chromodomain Helicase DNA-binding (CHD8, CHD2, CHD1 e CHD3), tutti importanti fattori di rischio per i DSA e noti per interagire con i TERRA. Nel loro insieme, queste osservazioni suggeriscono un aspetto biologico finora poco esplorato nei DSA: una potenziale interazione funzionale tra TERRA, telomeri e fattori di rischio per DSA. La disregolazione di questa rete potrebbe essere associata ad alterazioni della lunghezza dei telomeri e a una compromissione dell'integrità genomica, processi rilevanti per i DSA che potrebbero aprire nuove prospettive per lo sviluppo di strategie terapeutiche.
-
Approcci genetici allo studio della Malattia di Huntington (HD): fenotipi negletti e potenziali nuovi modulatori della malattia
La Malattia di Huntington è una patologia ereditaria autosomica dominante causata dall'espansione delle ripetizioni trinucleotidiche CAG nell'esone 1 del gene HTT. Il processo patologico è principalmente associato alla progressiva degenerazione dei neuroni striatali e corticali, che conduce inevitabilmente al decesso del paziente.
Il Sistema Nervoso Enterico (ENS) nella Malattia di Huntington
Finanziato da European Huntington’s Disease Network (EHDN).
Sebbene i fenotipi a carico del sistema nervoso centrale nella Malattia di Huntington (HD) siano ben documentati, un ampio spettro di sintomi periferici altamente debilitanti, quali la perdita di peso involontaria e le disfunzioni gastrointestinali (GI), rimane ancora poco caratterizzato, nonostante il loro significativo impatto sulla qualità di vita dei pazienti. Il sistema nervoso enterico (ENS), costituito da oltre una dozzina di differenti sottotipi neuronali, regola importanti funzioni gastrointestinali, tra cui motilità, secrezione, digestione e peristalsi. Alterazioni della funzione dell'ENS possono determinare disfunzioni gastrointestinali, inclusa la disfagia, associata a un aumentato rischio di polmonite, una complicanza frequentemente fatale nei pazienti affetti da HD. In questo studio ci proponiamo di caratterizzare le alterazioni gastrointestinali associate alla disfunzione del sistema nervoso enterico (ENS), utilizzando il modello murino transgenico zQ175. Nello specifico, ci occuperemo di:
- fornire una caratterizzazione anatomica completa delle potenziali alterazioni del sistema nervoso enterico (ENS);
- valutare la funzionalità gastrointestinale (GI);
- eseguire analisi a singola cellula per caratterizzare le alterazioni trascrizionali nei neuroni enterici e nelle cellule gliali.
Alterazioni degli RNA circolari (circRNA) nella patogenesi della Malattia di Huntington (HD)
La regolazione dello splicing alternativo è fondamentale non solo per generare il repertorio di isoforme di RNA che codificano proteine essenziali per il corretto mantenimento delle funzioni cellulari, in particolare nei neuroni, ma anche per la biogenesi degli RNA circolari (circRNA). Questi RNA non codificanti, particolarmente resistenti alla degradazione, sono prodotti attraverso un processo di back-splicing che determina la circolarizzazione degli esoni e risultano particolarmente abbondanti nei neuroni. Negli ultimi anni è emersa con sempre maggiore evidenza la loro importanza come regolatori della fisiologia cellulare, dello sviluppo e dei processi patologici.
- Il nostro laboratorio ha identificato e validato sperimentalmente il primo RNA circolare derivato dal locus HTT, denominato circHTT (2,3,4,5,6). circHTT è arricchito nel sistema nervoso centrale ed è conservato in diverse specie di mammiferi. La sua natura circolare è stata validata mediante l'utilizzo di primer divergenti, sequenziamento e trattamento con RNase R. L'espressione di circHTT/circHtt aumenta significativamente con l'espansione delle ripetizioni CAG, sia nei neuroni terminalmente differenziati sia in diverse regioni cerebrali di differenti modelli murini di HD. Il nostro obiettivo è caratterizzare le dinamiche temporali e spaziali dell'espressione di circHtt e approfondirne le funzioni cellulari e molecolari nel sistema nervoso, nonché il suo potenziale ruolo nella fisiopatologia della Malattia di Huntington. Finanziato da Hereditary Disease Foundation (HDF), the Telethon foundation, RAPID (MUR_PNRR_M4C2_Inv 1.4_CN_BaC_CN RNA & GT_Spoke 3 IIT), European Molecular Biology Organization (EMBO postdoctoral fellowship to Jasmin Morandell, ALTF 897-2021) e dall’Unione Europea (MSCA postdoctoral fellowship to Jasmin Morandell, GA n° 101062297 — BrainCircHD)
- A completamento dei nostri studi, analizziamo campioni di sangue di pazienti affetti da Malattia di Huntington e di controlli sani per studiare le alterazioni sistemiche del trascrittoma, dello splicing e del back-splicing. Il nostro obiettivo è caratterizzare le alterazioni molecolari nei diversi stadi della malattia e identificare eventuali differenze associate al sesso. Parallelamente, analizziamo e quantifichiamo i circRNA per valutarne il potenziale come biomarcatori ematici affidabili. Finanziato da Huntington’s Disease Society of America.
Membri del gruppo
- Marta Biagioli, Ph.D., Principal Investigator
- Jasmin Morandell, Ph.D., MSCA postdoctoral fellow (GA n° 101062297 — BrainCircHD, by the European Union)
- Filomena Grazia Alvino, postdoctoral fellow
- Stefania Santarelli, PhD student in Biomolecular Sciences (UNITN)
- Sara Vinciguerra, research assistant
- Lorenzo Milesi, research assistant
- Arianna Boscato, research assistant
- Kseniya Asadchaya, research assistant
- Giorgia Catenacci, Master’s student in Cellular and Molecular Biotechnologies (UNITN)
- Sara Bortolotto, Master’s student in Cellular and Molecular Biotechnologies (UNIT
Finanziamenti attivi
|
|
University of Trento -Road to Market Call 2025 |
|
|
Simons Foundation Autism Research Initiative - SFARI |
|
|
European Commission Horizon Europe-Marie Skłodowska-Curie Actions (MSCA) https://ec.europa.eu/info/funding-tenders/opportunities/portal/screen/home
|
|
|
Fondazione Telethon https://www.fondazionetelethon.it/chi-siamo/la-fondazione/
|
|
|
Fondazione italiana autismo https://www.fondazione-autismo.it/
|


Collaborazioni
Siamo membri di TRAIN - TRentino Autism INitiative
https://projects.unitn.it/train/
Stefano Gustincich, S.I.S.S.A - IIT Genova
https://www.iit.it/people/stefano-gustincich
Stefano Espinoza, Università del Piemonte Orientale (University of Eastern Piedmont)
https://upobook.uniupo.it/stefano.espinoza
Emilio Cusanelli, Laboratory of Cell Biology and Molecular Genetics, CIBIO - Trento
https://www.cibio.unitn.it/501/laboratory-of-cell-biology-and-molecular-genetics
Toma Tebaldi, Laboratory of RNA and Disease Data Science, CIBIO - Trento
https://www.cibio.unitn.it/1349/laboratory-of-rna-and-disease-data-science
Albert Basson, Clinical and Biomedical Sciences, University of Exeter Medical School (UK) http://bassonlab.paulkainth.co.uk/
Laura Andreae, King’s College, London (UK).
https://www.kcl.ac.uk/people/laura-andreae
Christelle Golzio, Department of Translational Medicine and Neurogenetics, Institut de Génétic et de Bioligie Moléculare et Cellulare - IGBMC
https://www.igbmc.fr/en/recherche/teams/study-of-copy-number-variants-in-autism-spectrum-disorders-and-their-comorbidities
Ulrika Marklund, Department of Medical Biochemistry and Biophysics, Karolinska Institutet (Sweden). https://ki.se/en/research/research-areas-centres-and-networks/research-groups/neural-cell-diversity-in-the-enteric-nervous-system-ens-ulrika-marklund-group
Frédéric Saudou, Grenoble Institut Neurosciences, Team “Intracellular Dynamics and Neurodegeneration”
https://neurosciences.univ-grenoble-alpes.fr/en/research/research-teams/team-intracellular-dynamics-and-neurodegeneration
Vanessa Wheeler, Center for Genomic Medicine, Massachusetts General Hospital and Harvard Medical School (Boston) https://cgm.massgeneral.org/vanessa-wheeler/
Pubblicazioni
L’elenco completo delle pubblicazioni è disponibile qui: https://pubmed.ncbi.nlm.nih.gov/?term=Biagioli+Marta&show_snippets=off
1. Veronica Galli, Sara Vinciguerra, Marta Biagioli, Jasmin Morandell (2025). Circular RNAs as disease modifiers of complex neurologic disorders. Frontiers in Pharmacology. 16:1577496. doi: 10.3389/fphar.2025.1577496.
2. Francesca Di Leva, Michele Arnoldi, Stefania Santarelli, Mathieu Massonot, Marianne Lemée, Carlotta Bon, [……], Stefano Gustincich, Stefano Espinoza, Marta Biagioli (2025). SINEUP RNA rescues molecular phenotypes associated with CHD8 suppression in autism spectrum disorder model systems. Molecular Therapy. 33(3):1180-1196. doi: 10.1016/j.ymthe.2024.12.043.
3. Jasmin Morandell, Alan Monziani, Martina Lazioli, Deborah Donzel, Jessica Döring, Claudio Oss Pegorar, Angela D’Anzi, Miguel Pellegrini, Andrea Mattiello, Dalia Bortolotti, Guendalina Bergonzoni, Takshashila Tripathi, Virginia B. Mattis, Marina Kovalenko, Jessica Rosati, Christoph Dieterich, Erik Dassi, Vanessa C. Wheeler, Zdenka Ellederová, Jeremy E. Wilusz, Gabriella Viero, Marta Biagioli (2024). CircHTT(2,3,4,5,6) — co-evolving with the HTT CAG-repeat tract — modulates Huntington's disease phenotypes. Molecular Therapy Nucleic Acids. 35(3):102234. doi: 10.1016/j.omtn.2024.102234.
4. Dilara Ayyildiz, Guendalina Bergonzoni, Alan Monziani, Takshashila Tripathi, Jessica Döring, Emanuela Kerschbamer, Francesca Di Leva, Elia Pennati, Luisa Donini, Marina Kovalenko, Jacopo Zasso, Luciano Conti, Vanessa C. Wheeler, Christoph Dieterich, Silvano Piazza, Erik Dassi, Marta Biagioli (2023). CAG repeat expansion in the Huntington's disease gene shapes linear and circular RNAs biogenesis. PLoS Genetics. 19(10):e1010988. doi: 10.1371/journal.pgen.1010988.
5. Emanuela Kerschbamer, Michele Arnoldi, Takshashila Tripathi, Miguel Pellegrini, Samuele Maturi, Serkan Erdin, Elisa Salviato, Francesca Di Leva, Endre Sebestyén, Erik Dassi, Giulia Zarantonello, Matteo Benelli, Eric Campos, M. Albert Basson, James F. Gusella, Stefano Gustincich, Silvano Piazza, Francesca Demichelis, Michael E. Talkowski, Francesco Ferrari, Marta Biagioli (2022). CHD8 Suppression Impacts on Histone H3 Lysine 36 Trimethylation and Alters RNA Alternative Splicing. Nucleic Acids Research. 50(22):12809-12828. doi: 10.1093/nar/gkac1134.
6. Michele Arnoldi, Giulia Zarantonello, Stefano Espinoza, Stefano Gustincich, Francesca Di Leva, Marta Biagioli (2022). Design and Delivery of SINEUP: A New Modular Tool to Increase Protein Translation. Methods in Molecular Biology. 2434:63-87. doi: 10.1007/978-1-0716-2010-6_4.
7. Miguel Pellegrini, Guendalina Bergonzoni, Federica Perrone, Ferdinando Squitieri, Marta Biagioli (2022). Current Diagnostic Methods and Non-Coding RNAs as Possible Biomarkers in Huntington's Disease. Genes (Basel). 13(11):2017. doi: 10.3390/genes13112017.
8. Giulia Zarantonello, Michele Arnoldi, Michele Filosi, Toma Tebaldi, Giovanni Spirito, Anna Barbieri, Stefano Gustincich, Remo Sanges, Enrico Domenici, Francesca Di Leva, Marta Biagioli (2021). Natural SINEUP RNAs in Autism Spectrum Disorders: RAB11B-AS1 Dysregulation in a Neuronal CHD8 Suppression Model Leads to RAB11B Protein Increase. Frontiers in Genetics. 12:745229. doi: 10.3389/fgene.2021.745229.
9. Guendalina Bergonzoni, Jessica Döring, Marta Biagioli (2021). D1R- and D2R-Medium-Sized Spiny Neurons Diversity: Insights Into Striatal Vulnerability to Huntington’s Disease Mutation. Frontiers in Cellular Neuroscience. 15:628010. doi: 10.3389/fncel.2021.628010.
10. Vidya Murthy, Toma Tebaldi, Toshimi Yoshida, Serkan Erdin, Teresa Calzonetti, Ravi Vijayvargia, Takshashila Tripathi, Emanuela Kerschbamer, Ihn Sik Seong, Alessandro Quattrone, Michael E. Talkowski, James F. Gusella, Katia Georgopoulos, Marcy E. MacDonald, Marta Biagioli (2019). Hypomorphic mutation of the mouse Huntington’s disease gene orthologue. PLoS Genetics. 15(3):e1007765. doi: 10.1371/journal.pgen.1007765.